Roczny przegląd farmakologii i toksykologii Część 2
Jul 28, 2023
Izomeryczne flawony zawierają 2-podstawniki arylowe na 4H-chromenie-4-jednym rdzeniu, a związki te są dalej metabolizowane do różnych fitoestrogenów. Bajkalina występuje w zielu stosowanym w tradycyjnej medycynie chińskiej i wraz z prostym podstawnikiem 2-fenylowym działa jako antagonista GPER, zmniejszając migrację, adhezję i inwazję indukowaną przez E2- w komórkach raka piersi (66) oraz hamował indukowaną przez E{7}} inwazję komórek oraz ekspresję i aktywację metaloproteinazy macierzy -9 (67).
Izoflawony to naturalne związki powszechnie występujące w wielu warzywach i owocach, takich jak ogórki, cebula, szparagi i pomidory. W ostatnich latach coraz więcej badań naukowych wykazało, że izoflawony są bardzo korzystnymi składnikami odżywczymi, które mogą przyczynić się do poprawy odporności człowieka.
Po pierwsze, izoflawony są przeciwutleniaczami, które mogą neutralizować wolne rodniki, hamować aktywność wolnych rodników i chronić komórki przed uszkodzeniami oksydacyjnymi. To działanie przeciwutleniające może skutecznie poprawić odporność człowieka i zmniejszyć częstość występowania chorób.
Po drugie, izomeryzowane flawonoidy mają również działanie hamujące stany zapalne. Badania wykazały, że stany zapalne leżą u podstaw wielu chorób, w tym między innymi chorób serca, udaru mózgu, cukrzycy i raka. Ponieważ izoflawony mogą hamować stany zapalne, odgrywają ważną rolę w ochronie zdrowia ludzkiego.
Wreszcie, izoflawony mogą również promować różnicowanie i proliferację komórek, wzmacniać funkcje odpornościowe i pomagać organizmowi wytwarzać więcej przeciwciał i komórek odpornościowych, wzmacniając w ten sposób odporność organizmu.
Ogólnie rzecz biorąc, izoflawony są bardzo ważnym składnikiem odżywczym, który może poprawić odporność człowieka i zmniejszyć częstość występowania chorób. Dlatego powinniśmy zwracać uwagę na rozsądne łączenie struktury diety i zwiększać ilość pokarmów zawierających izoflawony, aby zachować zdrowy stan fizyczny i psychiczny. Z tego punktu widzenia musimy poprawić naszą odporność. Cistanche może znacznie poprawić odporność, ponieważ Cistanche ma również działanie przeciwwirusowe i przeciwnowotworowe, co może wzmocnić zdolność układu odpornościowego do walki i poprawić odporność organizmu.
Kliknij korzyści zdrowotne cistanche
Polifenolowe katechiny, takie jak (-)-epikatechina, występują w zielonej herbacie, kakao i niektórych owocach i przyciągnęły znaczną uwagę ze względu na ich potencjalne korzyści zdrowotne. (-)-Epikatechina aktywowała szlaki sygnalizacyjne GPER dla rozszerzenia naczyń, podobnie jak G{2}} (68) i stymulowała biogenezę mitochondriów w mięśniach szkieletowych myszy (69). Syntetyczne propargilowe pochodne eterowe (-)-epikatechiny zachowały aktywność w szlaku eNOS/NO, a po unieruchomieniu działały jako kolumna powinowactwa do ściągania GPER z ekstraktów białkowych komórek śródbłonka, dodatkowo potwierdzając (-) -epikatechinę jako ligand GPER (70).
Antocyjany to zróżnicowana klasa wysoce kolorowych flawonoidów występujących w owocach i czerwonym winie, które były interesujące ze względu na ich wartość nutraceutyczną i potencjalne korzyści w przypadku chorób naczyniowych. Aglikon delfinidyna i glikozylan delfinidyny 3-glukozyd były jednakowo skuteczne w wywoływaniu szybkich odpowiedzi rozszerzających naczynia krwionośne za pośrednictwem NO u samców szczurów, a odpowiedź ta była naśladowana przez perfuzję tkanek G{2}} lub E2 i znacznie zmniejszana przez leczenie z G36, który implikował GPER w tym szlaku (71).
Zearalenon jest makrolaktonem fenolowym wytwarzanym przez mikotoksyny w ziarnach i zbożach i jest metabolizowany do alkoholi epimerycznych - i -zearalenonu. Powszechnie występujące związki te są spożywane przez zwierzęta i ludzi, co budzi obawy dotyczące wpływu estrogenów na układ rozrodczy, innych toksyczności i potencjalnej roli w rozwoju nowotworów hormonozależnych. Zearalenon jest agonistą GPER, a ekspozycja w komórkach i gruczołach przysadki mózgowej świni spowodowała zwiększoną ekspresję informacyjnego RNA GPER, ale nie ER / , wraz z aktywacją szlaków GPER/PKC/p38 w celu zwiększenia regulacji mikroRNA miR-7, którego celem genu FOS, co prowadzi do zahamowania syntezy i wydzielania hormonu folikulotropowego i skutkuje wadami rozrodczymi (72, 73). W liniach komórkowych raka okrężnicy, które zazwyczaj nie są uważane za wrażliwe na hormony, zearalenon promował niezależny od zakotwiczenia wzrost komórek i progresję cyklu komórkowego, który był hamowany przez G15, poprzez efektor szlaku MAPK i Hippo YAP1, zapewniając mechanizm promowania wzrostu raka okrężnicy. 74).
Liczne klasy strukturalne syntetycznych substancji chemicznych zaburzających funkcjonowanie układu hormonalnego są ligandami dla GPER i opracowano farmakologiczne podejście przesiewowe w celu rozróżnienia aktywności agonistów/antagonistów GPER. Ta metoda wykorzystywała obrazowanie żywych komórek do monitorowania zmian w morfologii ludzkich komórek fibroblastów MR5C w odpowiedzi na G-1 i G15 w celu oceny aktywności GPER (75). Bisfenole są produkowane przemysłowo i włączane do wielu produktów konsumenckich na masową skalę na całym świecie i są jedną z najważniejszych klas związków zaburzających gospodarkę hormonalną. Te analogi generalnie wykazują wyższe względne powinowactwo wiązania do GPER niż ER i inicjują pozajądrowe szlaki sygnałowe przy niskich dawkach, co kwestionuje ich klasyczne oznaczenie jako słabych estrogenów (76, 77). Fluorowany analog bisfenolu BPAF miał dziewięciokrotnie wyższe powinowactwo do GPER niż związek macierzysty, co określono za pomocą fluorescencyjnego testu kompetycyjnego wiązania w komórkach SKBR3 wykazujących ekspresję GPER, a pośredniczone przez GPER efekty niegenomowe obserwowano przy stężeniach 10- nM (78) . Ponieważ producenci przechodzą na alternatywy wolne od BPA z analogami, takimi jak sulfon BPS, obawy dotyczące aktywności estrogenowej pozostają i uzasadniają dalsze badania w szerokim kontekście zaangażowanych receptorów oraz zwiększoną staranność w zakresie monitorowania i oceny ryzyka.
Syntetyczne związki ukierunkowane na GPER
Odkrycie, że GPER może odgrywać rolę w aktywności związków estrogenowych (19-21, 79) ustanowiło krytyczną potrzebę nowych narzędzi farmakologicznych do rozróżnienia aktywności ER / i GPER. Wyzwania związane z uzyskaniem struktur o rozdzielczości atomowej dla GPCR związanych z błoną i brak takiej struktury GPER były znaczącymi przeszkodami w podejściach opartych na strukturze, mających na celu zaprojektowanie i optymalizację związków ukierunkowanych na GPER. Połączone metody skriningu wirtualnego i biomolekularnego zaowocowały odkryciem pierwszego i jak dotąd najszerzej badanego agonisty GPER, G-1 (80) (ryc. 3).
Strategia ta wykorzystywała oparte na ligandach przeszukiwanie obliczeniowe 10,000-elementowej biblioteki związków pod kątem podobieństwa strukturalnego z E2 w celu uszeregowania związków do konkurencyjnych testów wiązania opartych na komórkowej cytometrii przepływowej, w których wykorzystano fluorescencyjny syntetyczny E2- sonda do rozróżnienia związków wykazujących selektywne wiązanie GPER w odniesieniu do podtypów receptorów jądrowych (80). Późniejsze zastosowanie syntetycznej chemii medycznej do badań struktury i aktywności rusztowania tetrahydro-3Hcyklopenta[c]chinoliny zaowocowało zidentyfikowaniem pierwszego antagonisty GPER, G15 (81) i ulepszonego analogu, G36 (82). Aktywność, selektywność i zależność GPER od G-1 wykazano w kilku liniach komórkowych ER-ujemnych, w tym SKBR3 (rak piersi) (19), Hec50 (rak endometrium) (83) i MCF10A (normalny rak piersi nabłonka) (84), stosując podejścia do nokautowania małych interferujących RNA (32, 83, 84), jak również w wielu systemach u myszy z nokautem GPER (KO) (85).
Do tej pory aktywność tych związków, jeśli zostały zbadane, jest nieobecna w komórkach i myszach pozbawionych GPER (85), z wyjątkiem doniesień o wpływie na tubulinę w wysokich stężeniach (3–50 μM) (86, 87). Te zatwierdzone, selektywne wobec GPER związki serii G są dostępne w handlu jako mieszaniny racemiczne i umożliwiły zastosowanie podejścia biologii molekularnej oraz szerokiej gamy badań in vitro i in vivo w celu scharakteryzowania nowych ligandów i odróżnienia GPER od ER / w wielu szlakach w różnych typów komórek, tkanek i narządów. Enancjomer (S, R, R) G-1 [1-((3aS,4R,9bR)-4-(6-bromobenzo[d][1,3 ]dioksol5-ilo)-3a,4,5,9b-tetrahydro-3H-cyklopenta[c]chinolin-8-ylo)etan-1-on] został uzyskany za pomocą chiralnej (wysokosprawnej chromatografii cieczowej) i stał się pierwszym badanym nowym lekiem ukierunkowanym na GPER (IND), LNS8801 (88), który wszedł do badań klinicznych na ludziach (https://clinicaltrials.gov/ct2/show/ NCT04130516).
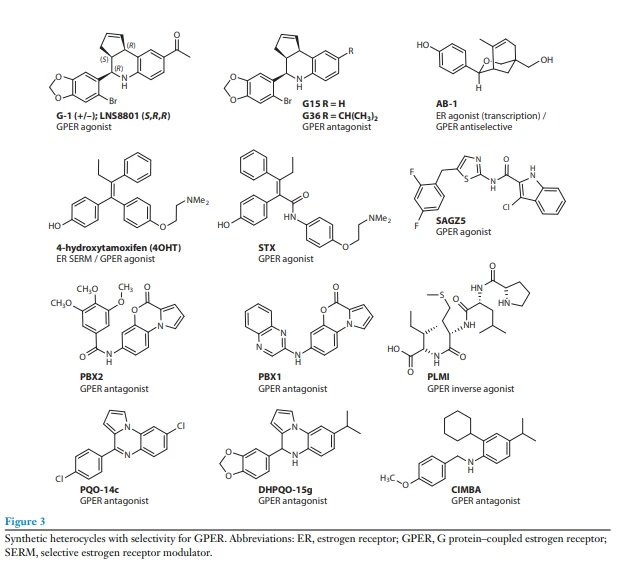
Podejście zastosowane do identyfikacji związków serii G doprowadziło również do odkrycia związku oksabicyklicznego AB-1, który wykazuje unikalny i odwrotny profil selektywności w porównaniu ze związkami serii G, nie wiążąc się ani nie wpływając na aktywność GPER działając jako agonista ER / klasycznych odpowiedzi genomowych / transkrypcji (i antagonizując szybkie nieklasyczne szlaki sygnałowe, w których pośredniczy ER) (89). Ta selektywność jest szczególnie godna uwagi, biorąc pod uwagę, że wiele związków ukierunkowanych na ER oddziałuje również z GPER; na przykład selektywny modulator receptora estrogenowego (SERM) (4-hydroksy)tamoksyfen (aktywny metabolit tamoksyfenu stosowany w doświadczeniach in vitro) jest silnym agonistą GPER (20, 21, 90). Strukturalnie spokrewniona hybryda difenyloakrylamidu tamoksyfenu i raloksyfenu, STX, również aktywowała GPER w klonalnych komórkach hipokampa mHippoE{10}} (37, 91).
Znaczny wysiłek skupiono na opracowaniu obliczeniowych modeli homologii dla GPER, które umożliwiły badania dokowania molekularnego, symulacje dynamiki molekularnej i podejścia do wirtualnych badań przesiewowych, jak opisano w ostatnich przeglądach (92–101). Chociaż dogłębne omówienie tego tematu wykracza poza zakres tego przeglądu, a charakterystyka wielu związków pozostaje niekompletna, pouczające jest zbadanie wybranych nowych ligandów, które zostały zidentyfikowane i podsumowanie towarzyszących spostrzeżeń dotyczących wiązania i funkcji.
Strukturalne znaczenie rusztowania G-1 jako farmakoforu zostało ustalone za pomocą kilku programów syntetycznych generujących pochodne, które zachowują wiązanie GPER. Grupa cyklopentenowa została nasycona i zastąpiona grupami tetrahydrofuranowymi i tetrahydropiranylowymi (98, 102, 103). Grupę metylenową zastąpiono karboksylanowymi i karboksyamidowymi grupami funkcyjnymi (97, 104), a pochodne biarylowe grupy 5-bromobenzo[1,3]dioksolowej przygotowano metodą krzyżowego sprzęgania Suzuki-Miyaura (94). W innym przykładzie fluorescencyjny difluorek borondipirometenu (BODIPY) skoniugowany w pozycji 6- grupy 5-bromobenzo[1,3]dioksolowej naśladował strukturę G-1 i wykazywał konkurencyjny ligand wiązanie z GPER z 3H-E2 i G15 w komórkach SKBR3 (105). Związany z amidem indolo-tiazol SAGZ5 został zidentyfikowany przez wirtualne badanie przesiewowe modelu farmakoforu 3D i stwierdzono, że jest agonistą GPER, który aktywował cyklazę adenylanową, a następnie tworzenie cAMP w komórkach HL60 z wartościami EC50 podobnymi do tych dla G -1 ( 106). Model dokowania sugerował, że SAGZ5 wiąże się w tym samym miejscu hydrofobowym, co modelowane dla G-1.
Zidentyfikowano kilka dodatkowych antagonistów GPER o pewnych podobieństwach strukturalnych do G15 i G36. Związki pirolobenzoksazynonowe PBX1 i PBX2 zostały zidentyfikowane jako ligandy GPER w badaniach wiązania kompetycyjnego i w stężeniu 10- μM hamowały proliferację komórek SKBR3 i migrację komórek fibroblastów związanych z rakiem indukowaną przez 100 nM E2 i G-1 (107 ). Zidentyfikowano dodatkowe strukturalnie pokrewne związki, takie jak pirolo[1,2-a]chinoksalina i dihydropirolo[1,2-a]chinoksalina (PQO-14c i DHPQO-15g). jako antagoniści GPER przy użyciu modelu homologii opartego na receptorze chemokin CXCR4 i poprzez wirtualne poszukiwanie związków o trybach wiązania podobnych do związków serii G (108). Związki te indukowały śmierć komórkową w komórkach MCF7 i SKBR3 wykazujących ekspresję GPER, przy czym analogi strukturalne wykazywały zróżnicowany wpływ na ekspresję p53 i p21. Strukturalnie spokrewnione analogi tego rusztowania hamowały proliferację komórek w komórkach TNBC, przy czym zaobserwowano zwiększoną aktywność pochodnej dihydropirolo (109).
Do zaprojektowania benzylowej aniliny CIMBA, która hamowała mobilizację wapnia indukowaną przez G{0}}, zastosowano podejście modelowania homologii (110). Strukturę CIMBA można uznać za acykliczny analog G36, zapewniający zwiększoną elastyczność konformacyjną i rozpuszczalność w wodzie w porównaniu z rusztowaniem chinolinowym. Dootrzewnowe wstrzyknięcie CIMBA modelowi myszy z wyciętymi jajnikami zapobiegało powstawaniu kamieni żółciowych wywołanych przez E{3}} w sposób zależny od dawki. Wyniki te zachęcają do dalszych badań nad antagonistami GPER w celu opracowania nowych leków do leczenia cholesterolowej choroby kamicy żółciowej u kobiet.

Peptyd odpowiadający resztom 295-311 z regionu zawiasowego/domeny AF2 ER (określany jako ER 17p) indukował apoptozę w komórkach raka sutka i promował regresję w modelu ksenoprzeszczepu guza ER-ujemnego (111). Sugerowano, że peptyd ten jest odwrotnym agonistą GPER, zmniejszającym fosforylację EGFR i ERK1/2, zmniejszającym ekspresję c-fos i indukującym zależną od proteasomów regulację w dół GPER (112). Ta aktywność została powtórzona przez krótki syntetyczny tetrapeptyd PLMI, który jest oparty na N-końcu większego peptydu i chociaż na pierwszy rzut oka te peptydy wydają się uderzająco różne od innych rusztowań heterocyklicznych, badania dokowania molekularnego sugerowały korelację w przewidywanym wiązaniu GPER miejsca heterocyklicznego antagonisty związku PBX-1 (112).

MOŻLIWOŚCI TERAPEUTYCZNE DLA LIGANDÓW SELEKTYWNYCH GPER Rak
GPER jest wyrażany w wielu ludzkich nowotworach, co sugeruje możliwe role w diagnostyce, prognozowaniu lub ukierunkowaniu jego aktywności lub ekspresji jako interwencji terapeutycznych. Ekspresję GPER udokumentowano w ludzkich nowotworach (lub liniach komórkowych), takich jak między innymi rak piersi, endometrium, jajnika, prostaty, trzustki, tarczycy, okrężnicy, płuc, nerek i czerniak (przegląd w 113). W wielu liniach komórek nowotworowych, w tym raka piersi (84), endometrium (114), tarczycy (115) i jajnika (116), G{5}} promuje proliferację i powiązane szlaki sygnałowe (ryc. 4). Jednak hamowanie proliferacji odnotowano również w liniach komórkowych raka piersi (117), czerniaka (118), prostaty (119, 120), trzustki (121) i innych. W mysim modelu ksenoprzeszczepu raka prostaty, obejmującym zarówno raka wrażliwego na androgeny, jak i raka opornego na kastrację, G-1 hamował progresję raka, ale tylko w przypadku choroby opornej na kastrację (119, 120). Różnice w mechanizmach proliferacji komórkowej, jak również stosowane stężenia G-1 mogą wyjaśniać te różnice in vitro.
U ludzi ekspresja GPER koreluje ze złymi wynikami w raku piersi (122-124), endometrium (125) i jajnika (126). Ekspresja GPER jest zwiększona w przerzutach raka piersi w porównaniu z dopasowanymi guzami pierwotnymi (127, 128), ale, co ciekawe, tylko u kobiet leczonych tamoksyfenem (128). Ekspresja GPER koreluje również ze zmniejszonym hamowaniem wzrostu guza w pierwotnych ER-/GPER-dodatnich guzach piersi leczonych tamoksyfenem w porównaniu z hamowaniem aromatazy. Ta różnica jest nieobecna w pierwotnych ER-dodatnich guzach piersi, które nie wykazują ekspresji GPER (123, 124). Rola globalnej ekspresji GPER została oceniona w mysim modelu spontanicznej nowotworzenia sutka MMTV-PyMT. W porównaniu z myszami typu dzikiego, myszy GPER KO dały mniejsze guzy ze zmniejszonymi przerzutami, co sugeruje, że in vivo GPER ma funkcję pronowotworową (129). Nie wiadomo, czy to odkrycie jest spowodowane ekspresją w komórkach nowotworowych, czy komórkach zrębowych (np. komórkach odpornościowych lub fibroblastach).
Jako agonista GPER, wpływ (4-hydroksy)tamoksyfenu na raka piersi (komórki) został szeroko zbadany i jest złożony. Komórki MCF7 oporne na tamoksyfen proliferowały w odpowiedzi na tamoksyfen poprzez szlak zależny od GPER (127, 130), który został zablokowany przez knockdown GPER lub leczenie G15 (81, 127). Tamoksyfen wywołał translokację cytoplazmatyczną proapoptotycznego czynnika transkrypcyjnego Foxo3, co z kolei może przyczynić się do mechanizmów oporności (32, 90). Tamoksyfen indukował również migrację komórek raka piersi (131) i zwiększał ekspresję aromatazy w komórkach opornych na tamoksyfen (132) poprzez GPER. In vivo ksenoprzeszczepy MCF7 oporne na tamoksyfen odzyskały wrażliwość na tamoksyfen po leczeniu G15 (127). G15 uwrażliwił komórki raka piersi na doksorubicynę poprzez hamowanie przejścia nabłonkowo-mezenchymalnego (133). Wreszcie, G-1 (podobnie jak tamoksyfen i fulwestrant) zwiększa zabijanie komórek raka piersi za pośrednictwem komórek NK zarówno ER-ujemnych, jak i ER-dodatnich, co sugeruje jeszcze inną możliwą rolę GPER w regulacji immunologicznej (134).
In vivo działanie agonistów i antagonistów GPER komplikuje powszechna ekspresja GPER poza komórkami nowotworowymi, w tym w komórkach odpornościowych i zrębowych związanych z nowotworem (takich jak fibroblasty, adipocyty i komórki naczyniowe). Przeciwzapalne działanie GPER i G{2}} prawdopodobnie wpływa na inicjację i wczesny postęp nowotworu, o czym świadczy przyspieszona geneza nowotworu wątroby wywołana stanem zapalnym u myszy z niedoborem GPER (135). Ekspresja GPER w fibroblastach związanych z rakiem piersi sugeruje również rolę w progresji raka (136-138), gdzie sprzyja migracji i inwazji komórek nowotworowych (139-141). Adipocyty w tkankach bogatych w tłuszcz, takich jak piersi i tkanki otyłe (142) również przyczyniają się do karcynogenezy wielu nowotworów (143). Adipocyty eksprymują aromatazę, co skutkuje zwiększonym miejscowym poziomem estrogenu, a także wielu adipokin i ogólnie prozapalnych cytokin i hormonów, które mogą sprzyjać powstawaniu nowotworów. Ponieważ G-1 zmniejsza otyłość i zaburzenia metaboliczne (144), stany zapalne (113, 145) oraz kardiotoksyczność wywołaną chemioterapią (146), może zmniejszać częstość występowania lub poprawiać wyniki leczenia raka piersi i innych nowotworów poprzez różne mechanizmy.
GPER odgrywa również ważną rolę w wielu innych typach nowotworów. G{0}} zmniejsza powstawanie guzów w wątrobie, częściowo poprzez hamowanie stanu zapalnego i zwłóknienia (135). W przeciwieństwie do tego w niedrobnokomórkowym raku płuca masa guza zwiększała się po leczeniu E2 lub G{5}} i zmniejszała się po leczeniu G15 (147, 148). W komórkach czerniaka G-1 (podobnie jak tamoksyfen) hamował proliferację in vitro (149), a w połączeniu z terapią przeciwciałami anty-PD-1 priming G-1 prowadził do zmniejszenia guza wzrostu, znacznie poprawiając przeżywalność myszy z czerniakiem (118). Połączenie G-1 z terapią hamującą immunologiczny punkt kontrolny również wykazało skuteczność w modelach raka trzustki (121). Te terapie skojarzone doprowadziły do powstania pamięci immunologicznej, chroniącej przed ponownym nawrotem nowotworu, co sugeruje szeroki wpływ na komórki nowotworowe i odpornościowe (118). Badania te doprowadziły do zatwierdzenia przez IND G-1 w leczeniu raka, a następnie do rozpoczęcia pierwszego badania klinicznego I fazy G-1 w 2019 r. (https://clinicaltrials.gov/ct2/show/NCT04130516).
Układu sercowo-naczyniowego
Estrogeny odgrywają ważną rolę w regulacji funkcji układu sercowo-naczyniowego, a zatem ich receptory stanowią potencjalne cele interwencji terapeutycznych w wielu chorobach sercowo-naczyniowych, w tym zawale mięśnia sercowego (choroba niedokrwienna serca), miażdżycy tętnic, tętniczym nadciśnieniu tętniczym i płucnym oraz niewydolności serca. Przykładem roli (roli) estrogenu jest mniejsza częstość występowania nadciśnienia tętniczego i choroby wieńcowej u kobiet przed menopauzą w porównaniu z mężczyznami w tym samym wieku oraz znaczny wzrost obu chorób po menopauzie (150, 151). Role GPER w regulacji funkcji i chorób sercowo-naczyniowych zostały szeroko wykazane przy użyciu G{3}} i obejmują regulację ciśnienia krwi, angiogenezy, funkcji mięśnia sercowego i stanu zapalnego (152).
G{0}}, podobnie jak E2, indukował zwiotczenie naczyń głównie poprzez wytwarzanie tlenku azotu w wielu naczyniach (pochodzących od gryzoni, świń i ludzi) i gwałtownie obniżał ciśnienie krwi u myszy, czego nie było u myszy GPER KO (31, 71, 153-155). W nadciśnieniu zależnym od soli z wczesną dysfunkcją rozkurczową (niewydolność serca z zachowaną frakcją wyrzutową), przy zastosowaniu szczura mRen2.Lewis, przewlekłe leczenie G{8}} poprawiło rozluźnienie mięśnia sercowego u samic z zachowanymi jajnikami i po wycięciu jajników oraz zmniejszyło przerost mięśnia sercowego i ściany grubość, przy braku jawnych zmian ciśnienia krwi (156, 157). Podobne efekty terapeutyczne G-1 wystąpiły u starych szczurów (158) i szczurów z nadciśnieniem indukowanym przez AngII (159).
Terapia G{0}} (przez 2 tygodnie w wieku 14 miesięcy) cofnęła również nadciśnienie u samic szczurów z wewnątrzmacicznym potomstwem z ograniczonym wzrostem (tj. z niską masą urodzeniową), które występuje w zaawansowanym wieku (160). Oprócz efektów agonizmu GPER poprzez G-1, G36 zapobiegał nadciśnieniu indukowanemu przez AngII u myszy poprzez unikalny mechanizm wynikający z obniżenia poziomu Nox1 z późniejszym brakiem produkcji reaktywnych form tlenu zaangażowanych w wywołane przez AngII zwężenie naczyń i stąd nadciśnienie tętnicze (161). W szczurzym modelu kardiomiopatii cukrzycowej średnie ciśnienie tętnicze, masa serca oraz wskaźniki aterogenności i ryzyka sercowo-naczyniowego uległy poprawie dzięki leczeniu E2 i G{11}}, przy czym zbawienne działanie E2 zostało zahamowane przez G15 (162). Oprócz nadciśnienia tętniczego G-1 był skuteczny w leczeniu tętniczego nadciśnienia płucnego, cofając aberracje czynnościowe zarówno mięśnia sercowego, jak i mięśni szkieletowych u samic (163) i samców (164) myszy z usuniętymi jajnikami.
Miażdżyca, która może prowadzić do choroby wieńcowej, wynika z podwyższonego poziomu lipidów we krwi i przewlekłego stanu zapalnego. G{0}} chronił przed rozwojem miażdżycy poprzez wiele działań zarówno w modelach dietetycznych (165), jak i genetycznych (166). Po pierwsze, G-1 obniżył poziom cholesterolu w osoczu (patrz poniżej) (144). Po drugie, G{6}} indukował różnicowanie i hamował proliferację komórek mięśni gładkich naczyń wieńcowych (167). Po trzecie, G{8}} zmniejszył stan zapalny w indukowanym dietą modelu miażdżycy tętnic u myszy (165). Zgodnie z przeciwzapalną rolą GPER, myszy GPER KO wykazywały zwiększoną akumulację komórek zapalnych, jak również miażdżycę tętnic zarówno u myszy z nietkniętymi jajnikami, jak i myszy z wyciętymi jajnikami (165). Po czwarte, G-1, podobnie jak E2, indukuje wytwarzanie tlenku azotu w ludzkich komórkach śródbłonka (oba hamowane przez G36) (165) i zwiększone rozszerzenie naczyń (166). Dysfunkcja śródbłonka i zmniejszona produkcja NO są cechami charakterystycznymi miażdżycy tętnic i chorób naczyniowych (151, 168).
Endokrynologia i Metabolizm
Homeostaza metaboliczna jest regulowana w różny sposób u mężczyzn i kobiet (169, 170), przy czym kobiety przed menopauzą wykazują mniejszą częstość występowania otyłości i cukrzycy w porównaniu z mężczyznami w tym samym wieku. Te efekty ochronne, przypuszczalnie spowodowane działaniem estrogenu, zanikają po menopauzie (171, 172). Ta różnica między płciami, jak również skutki niedoboru estrogenu, występują również u myszy (173, 174). Estrogenowa terapia zastępcza u kobiet po menopauzie, jak również u myszy z wyciętymi jajnikami, może złagodzić przyrost masy ciała i związane z nim niekorzystne skutki metaboliczne (173-176).
Ekspresja GPER jest związana z masą ciała, wydatkami energetycznymi i homeostazą glukozy. Dowodem na to jest fakt, że myszy GPER KO wykazywały zwiększoną masę ciała i otyłość (zarówno w depotach trzewnych, jak i podskórnych), dyslipidemię oraz insulinooporność i nietolerancję glukozy (153, 177-180). To, że GPER moduluje podstawowy metabolizm, wywnioskowano z faktu, że nie zaobserwowano żadnych zmian ani w dziennym spożyciu pokarmu, ani w aktywności lokomotorycznej w stanie stacjonarnym, ale wydatek energetyczny zmniejszył się u myszy GPER KO, zgodnie z obserwacją zmniejszonej ekspresji genów termogenicznych w brązowej tkance tłuszczowej białko rozprzęgające 1 i 3-receptor adrenergiczny (177, 179). Co ciekawe, chociaż nie było ogólnej różnicy w spożyciu pokarmu, samice myszy GPER KO wykazywały niższą wrażliwość na krótkotrwałe hamowanie karmienia leptyną i cholecystokininą (179). Zgodnie z tym efektem leczenie G-1 szczurów z wyciętymi jajnikami doprowadziło do ostrego, przejściowego zmniejszenia spożycia pokarmu (181).
Stosowanie modeli otyłości poprzez deprywację estrogenów (tj. wycięcie jajników) lub dietę wysokotłuszczową (HFD), przewlekłe leczenie G{1}} po przyroście masy ciała doprowadziło do utraty wagi i tkanki tłuszczowej, poprawy poziomu krążących lipidów i zwiększonego wydatek energetyczny bez zmian w spożyciu żywności lub poruszaniu się (144). Podobnie nie zaobserwowano zmian ani w beztłuszczowej masie, ani w gęstości kości/zawartości składników mineralnych. Zarówno w białej, jak i brązowej tkance tłuszczowej, jak również w mięśniach szkieletowych, leczenie G{3}} zwiększyło ekspresję genów zaangażowanych w biogenezę mitochondriów i utlenianie kwasów tłuszczowych, jednocześnie zmniejszając ekspresję wielu genów zaangażowanych w stany zapalne, niedotlenienie i angiogenezę ( 144). Co ważne, jak zaobserwowano wcześniej (165), leczenie G-1 myszy z wyciętymi jajnikami nie prowadziło do nasycenia macicy (144), jak to ma miejsce w przypadku suplementacji estrogenem (182).
Myszy GPER KO wykazywały również wyższy poziom glukozy w osoczu oraz upośledzoną wrażliwość na insulinę i tolerancję glukozy, jak również wadliwe wydzielanie insuliny stymulowane glukozą i estrogenem (177-179). W indukowanym streptozotocyną modelu cukrzycy typu 1, samice myszy GPER KO wykazywały zmniejszoną zawartość insuliny trzustkowej i komórek trzustki, jak również wyższy poziom glukozy we krwi (183). Oprócz promowania przeżycia wysepek (183), GPER pośredniczy w wydzielaniu insuliny w izolowanych wysepkach w odpowiedzi na E2 i G{9}}, z których oba zostały zmniejszone przez hamowanie GPER przez G15 lub w wysepkach myszy GPER KO (184). Wreszcie, myszy z wyciętymi jajnikami typu dzikiego, ale nie z GPER KO, odpowiedziały na ostre i przewlekłe leczenie estrogenem poprawą homeostazy glukozy, dodatkowo ujawniając rolę GPER w funkcji estrogenu in vivo (178, 179).
Opisane powyżej modele skutkowały również dysfunkcjami metabolicznymi, w tym insulinoopornością i nietolerancją glukozy. Leczenie G{0}} doprowadziło również do poprawy homeostazy glukozy, co wykazano w testach tolerancji glukozy i insuliny oraz obniżonych stężeń glukozy i insuliny na czczo (144). Wykorzystując wycięcie jajników, streptozotocynę i HFD do stworzenia szczurzego modelu ciężkiej cukrzycy typu 2 po menopauzie, jedno z badań wykazało, że leczenie estrogenem i G{5}} poprawiło poziom glukozy we krwi na czczo i HOMA-IR (homeostatyczny model oceny oporności na insulinę), ze zbawiennymi efektami estrogenu odwróconymi przez G15 (162). To, że GPER działa również w celu zwiększenia wydzielania insuliny u ludzi, wykazano w wysepkach trzustkowych wyizolowanych od pacjentów z cukrzycą typu 2, u których wydzielanie insuliny stymulowane glukozą wzrosło, podczas gdy wydzielanie glukagonu i somatostatyny zmniejszyło się po stymulacji G-1 (185, 186) .
Działania ligandów selektywnych wobec GPER w innych układach
GPER jest wyrażany i odgrywa wiele ról w skórze. Rola GPER w melanogenezie indukowanej estrogenem sugeruje, że modulatory GPER mogą znaleźć zastosowanie w ostudzie i innych zaburzeniach pigmentacji skóry (187, 188). W infekcjach skóry i tkanek miękkich spowodowanych przez Staphylococcus aureus G-1 zmniejsza martwicę skóry właściwej, prawdopodobnie poprzez zmniejszenie ogólnej akumulacji neutrofilów i zwiększenie klirensu bakteryjnego przy braku bezpośredniego działania bakteriobójczego (189). Obserwowana różnica płci i rola estrogenu w gojeniu się ran (190, 191), wraz ze zmniejszonym gojeniem się u myszy GPER KO (R. Ko, O. Davidson, K. Ahmed, R. Clark, J. Brandenburg i in., wyniki niepublikowane), sugerują dodatkowe możliwości terapii agonistą GPER w chorobach skóry i gojeniu się ran.
Jeśli chodzi o układ wątrobowo-żółciowy, estrogen pełni wiele funkcji zarówno w wątrobie, jak i pęcherzyku żółciowym, chroniąc czynność wątroby i zmniejszając stłuszczeniowe zapalenie wątroby, jednocześnie sprzyjając tworzeniu się kamieni żółciowych. Estrogen i genisteina, częściowo poprzez GPER, chroniły hepatocyty przed dysfunkcją mitochondriów i akumulacją triglicerydów (192). DHEA, poprzez konwersję do estrogenu, który następnie działa poprzez GPER, zmniejszył mysie niealkoholowe stłuszczeniowe zapalenie wątroby (47). Promowane przez estrogen tworzenie kamieni żółciowych obejmuje zarówno GPER, jak i ER, z odrębnymi szlakami krystalizacji cholesterolu dla dwóch opisanych receptorów (193). Ponadto u myszy GPER KO tworzenie się kamieni żółciowych było nieobecne, podczas gdy było ono zwiększone przez traktowanie myszy typu dzikiego estrogenem i G{5}} (193, 194). I odwrotnie, tworzenie się kamieni żółciowych zostało zmniejszone przez selektywnych antagonistów GPER, takich jak analog G36, CIMBA, co sugeruje, że celowanie w GPER za pomocą antagonistów może stanowić szansę terapeutyczną dla tego stanu (110).
W przewodzie pokarmowym G-1 zmniejsza funkcje motoryczne (tj. kurczliwość mięśni, a tym samym ruchliwość), ból trzewny (195, 196) i uszkodzenie reperfuzyjne po niedokrwieniu/reperfuzji jelit poprzez zmniejszenie uszkodzenia komórek krypt okrężnicy (197). G{4}} również zmniejszył śmiertelność i uszkodzenie tkanek w modelu choroby Leśniowskiego-Crohna (198), a aktywacja GPER również osłabiła zapalenie jelit w modelu ostrego zapalenia jelita grubego, co skutkowało poprawą funkcji bariery śluzowej jelit (199, 200). Jelitowa ekspresja GPER wydaje się być zwiększona w chorobie Leśniowskiego-Crohna (198), wrzodziejącym zapaleniu jelita grubego (201) i zespole jelita drażliwego (202).
GPER reguluje wiele aspektów czynności nerek, w tym napięcie naczyń tętnicy nerkowej i międzyzrazikowej (203, 204). Estrogen i G{2}}, poprzez aktywację GPER, stymulowały aktywność ATPazy H plus w komórkach interkalowanych kanalików nerkowych (205) i regulowały wydalanie Na plus in vivo (206). Ikaryna, agonista GPER, chroniła podocyty nerki przed apoptozą (207), aw nefropatii nadciśnieniowej G{7}} zmniejszała białkomocz, bez towarzyszących zmian ciśnienia krwi (208, 209). G{10}} również zmniejszał uszkodzenie komórek nerkowych w wyniku leczenia metotreksatem (210). Co ciekawe, myszy GPER KO wykazywały znacznie zmniejszone związane z wiekiem zwłóknienie nerek i choroby nerek, prawdopodobnie poprzez regulację Nox1, jak zaobserwowano w sercu i układzie naczyniowym, co sugeruje terapeutyczną rolę antagonistów GPER w przewlekłej chorobie nerek (161, 211).
Wydaje się, że wiele zbawiennych skutków estrogenu w tkankach i chorobach niereprodukcyjnych obejmuje działanie przeciwzapalne, w którym przynajmniej częściowo pośredniczy GPER, który jest szeroko wyrażany w komórkach odpornościowych (145). Zgodnie z tym, myszy GPER KO wykazywały zwiększone zapalenie w wielu modelach (135, 165, 177, 179, 212), podczas gdy podawanie G{7}} zmniejszało zapalenie w wielu modelach mysich, w tym alergię płuc z nadreaktywnością dróg oddechowych (213), przewlekła otyłość i cukrzyca (144), choroby zapalne jelit (198, 214) i przewlekłe choroby neurologiczne (212, 215-218). Wśród swoich działań G-1 promuje produkcję przeciwzapalnej cytokiny IL-10 w komórkach Th17 (219, 220) i zmniejsza produkcję cytokin indukowanych przez lipopolisacharydy w makrofagach (217). Aktywność GPER była również wystarczająca do ochrony rozwoju płodu i żywotności noworodków w czasach zakażenia matki i zapalenia łożyska, co sugeruje drogę terapeutyczną przez G{23}} (221).
GPER odgrywa rozległą rolę w ośrodkowym i obwodowym układzie nerwowym, jak wykazano w szeregu działań ochronnych G{0}} w ostrych i przewlekłych chorobach neurologicznych/neurodegeneracyjnych (218). W modelu stwardnienia rozsianego (eksperymentalne autoimmunologiczne zapalenie mózgu i rdzenia), G{2}} zarówno zmniejszał nasilenie, jak i opóźniał wystąpienie objawów poprzez zmniejszenie reaktywności immunologicznej (212, 217). W modelach choroby Alzheimera i Parkinsona oraz po urazowym uszkodzeniu mózgu, G-1 poprawił wiele pomiarów funkcji neurologicznych, częściowo poprzez zmniejszenie zapalenia nerwów (222-225). W modelach urazowego uszkodzenia mózgu i rdzenia kręgowego G{8}} zapewniało ochronę (223, 226, 227). W modelach udaru G{12}} zmniejsza rozmiar zawału, przepuszczalność bariery krew-mózg i indukowaną udarem immunosupresję (228-232) poprzez poprawę sygnalizacji przeżycia neuronów (228, 233) i poprawę funkcji mikrokrążenia mózgowego (231), przywrócenie autofagii w astrocytach (234) lub hamowania zapalenia mikrogleju, w którym pośredniczy TL{21}} (229). Aktywacja GPER za pomocą G-1 również wykazywała działanie przeciwdepresyjne i przeciwlękowe (81, 235), poparte badaniami na szczurach GPER KO (236). Poznanie, uczenie się, pamięć i inne efekty behawioralne (np. lordoza) są również związane z GPER poprzez działania G{27}} (222, 224, 237-241).

WNIOSKI I KIERUNKI NA PRZYSZŁOŚĆ
Od naszego ostatniego przeglądu farmakologii GPER w 2015 r. (7) poczyniono znaczne postępy w zrozumieniu funkcji GPER i potencjalnych zastosowań ligandów ukierunkowanych na GPER (zarówno agonistów, jak i antagonistów). Zidentyfikowano nowe naturalne i syntetyczne związki jako agonistów i antagonistów GPER, co sugeruje rolę GPER w korzystnym działaniu fitoestrogenów, jak również w szkodliwym działaniu substancji zaburzających gospodarkę hormonalną. Ciągła identyfikacja nowych działań i zastosowań GPER, często demonstrowana poprzez zastosowanie ligandów ukierunkowanych na GPER, w praktycznie każdym układzie organizmu, stwarza możliwości terapeutycznego rozwoju takich ukierunkowanych ligandów i konieczność oceny efektów GPER obecnych i rozwijanych leków . Wraz z postępem G-1 do badań klinicznych fazy I/II w 2020 r. nad zaawansowanymi nowotworami (https://clinicaltrials.gov/ct2/show/NCT04130516) i intrygującymi możliwościami w zaburzeniach metabolicznych oraz chorobach układu krążenia, nerek i chorób wątroby i dróg żółciowych, nie wspominając o chorobach immunologicznych, neurologicznych, żołądkowo-jelitowych i zakaźnych, związki ukierunkowane na GPER mogą znaleźć szerokie zastosowanie w farmakopei.
OŚWIADCZENIE O UJAWNIENIU
Autorzy są wynalazcami amerykańskich patentów związanych ze związkami selektywnymi względem GPER (7 875 721 i 8 487 100) oraz ich zastosowań (10 251 870; 10 471 047; 10 561 648; 10 682 341 i 10 980 785), na które udzielono licencji Sandia Biotech, GPER G{22} } Rozwój Group i Linnaeus Therapeutics. Autorzy są uprawnieni do tantiem zgodnie z polityką uniwersytetu dla wynalazców, ale nie mają udziałów kapitałowych w żadnych firmach licencyjnych.
PODZIĘKOWANIE
Chcielibyśmy podziękować wszystkim, którzy wnieśli swoją wiedzę w tej dziedzinie i przeprosić tych, których praca nie mogła być cytowana ze względu na ograniczenia długości. Autorzy byli wspierani przez granty National Institutes of Health R01 CA127731, CA163890 i CA194496; Klinika dializ Inc .; Centrum Doskonałości Badań Biomedycznych w autofagii, stanach zapalnych i metabolizmie (P20 GM121176); oraz Kompleksowe Centrum Onkologii Uniwersytetu Nowego Meksyku (P30 CA118100).
CYTOWANA LITERATURA
1. Santoro N, Epperson CN, Mathews SB. 2015. Objawy menopauzy i ich leczenie. Endocrinol. Metab. Clin. Północ Am. 44:497–515
2. Mehta J, Kling JM, Manson JE. 2021. Zagrożenia, korzyści i metody leczenia hormonalnej terapii menopauzalnej: aktualne koncepcje. Przód. Endokrynol. 12:564781
3. Północ Am. Menopauza Soc. Terapia hormonalna. Stanowisko Oświadczenie Doradca. Płyta. 2018. Stanowisko The North American Menopause Society z 2017 r. dotyczące terapii hormonalnej. Menopauza 25:1362–87
4. McDonnell DP, Wardell SE, Chang CY, Norris JD. 2021. Terapie hormonalne nowej generacji w leczeniu raka piersi. J. Clin. onkol. 39:1383-88
5. Haines CN, Wardell SE, McDonnell DP. 2021. Obecne i pojawiające się terapie ukierunkowane na receptory estrogenowe w leczeniu raka piersi. Eseje Biochem. 65:985–1001
6. Dahlman-Wright K, Cavailles V, Fuqua SA, Jordan VC, Katzenellenbogen JA, et al. 2006. Międzynarodowa Unia Farmakologii. LXIV. Receptory estrogenowe. Farmakol. Obj. 58:773–81
7. Prossnitz ER, Arterburn JB. 2015. Międzynarodowa Unia Farmakologii Podstawowej i Klinicznej. XCVII. Receptor estrogenowy sprzężony z białkiem G i jego modulatory farmakologiczne. Farmakol. Obj. 67:505–40
8. Fruzzetti F, Fidecicchi T, Montt Guevara MM, Simoncini T. 2021. Estetrol: nowy wybór w antykoncepcji. J. Clin. Med. 10:5625
9. Diamanti-Kandarakis E, Bourguignon JP, Giudice LC, Hauser R, Prins GS i in. 2009. Substancje chemiczne zaburzające gospodarkę hormonalną: oświadczenie naukowe Towarzystwa Endokrynologicznego. endokr. Obj. 30:293–342
10. Lorand T, Vigh E, Garai J. 2010. Hormonalne działanie roślinnych i antropogenicznych niesteroidowych związków estrogenowych: fitoestrogenów i ksenoestrogenów. bież. Med. chemia 17:3542–74
11. Frye CA, Bo E, Calamandrei G, Calza L, Dessi-Fulgheri F, et al. 2012. Substancje zaburzające gospodarkę hormonalną: przegląd niektórych źródeł, skutków i mechanizmów działania na zachowanie i układy neuroendokrynne. J. Neuroendokrynol. 24:144–59
12. Song S, Guo Y, Yang Y, Fu D. 2022. Postępy w patogenezie i strategiach terapeutycznych osteoporozy. Farmakol. Ter. 237:108168
13. Yang F, Li N, Gaman MA, Wang N. 2021. Raloksyfen ma korzystny wpływ na profil lipidowy u kobiet, co wyjaśnia jego korzystny wpływ na ryzyko sercowo-naczyniowe: metaanaliza randomizowanych badań kontrolowanych. Farmakol. Rez. 166:105512
14. Nabieva N, Fasching PA. 2021. Powrót do leczenia hormonalnego chorych na raka piersi — historia, standard opieki i możliwości poprawy. Raki 13:5643
15. Wehling M. 1994. Niegenomowe działania hormonów steroidowych. Trendy Endokrynol. Metab. 5:347–53
For more information:1950477648nn@gmail.com